ICH na Prática: ICH Q6A – uma avaliação sobre ESPECIFICAÇÕES e CRITÉRIO DE ACEITAÇÃO
Newsletter Boletim Do Conhecimento ICH na Prática: ICH Q6A – uma avaliação sobre ESPECIFICAÇÕES e CRITÉRIO DE ACEITAÇÃO Newsletter Boletim do Conhecimento apresenta: 📖 ICH na Prática: Um Olhar Regulatório Uma série especial sobre as diretrizes internacionais de qualidade, sua aplicação na indústria e os reflexos regulatórios para o mercado brasileiro. ICH Q6A: testar mais […]
Newsletter Boletim Do Conhecimento
ICH na Prática: ICH Q6A – uma avaliação sobre ESPECIFICAÇÕES e CRITÉRIO DE ACEITAÇÃO
Newsletter Boletim do Conhecimento apresenta:
📖 ICH na Prática: Um Olhar Regulatório
Uma série especial sobre as diretrizes internacionais de qualidade, sua aplicação na indústria e os reflexos regulatórios para o mercado brasileiro.
ICH Q6A: testar mais não significa controlar melhor
Nesta edição da série sobre questões técnicas do ICH, a discussão é sobre como o Q6A transforma conhecimento de produto e processo em ESPECIFICAÇÕES e CRITÉRIO DE ACEITAÇÃO. O artigo aborda o racional do guia, os principais conceitos para implementação, as árvores de decisão e os desafios que surgem quando dados de desenvolvimento precisam se tornar controles de rotina.
ICHQ6A
Introdução
O ICH Q6A é um dos guias mais importantes para compreender como especificações de substâncias químicas novas e de produtos farmacêuticos devem ser concebidas, justificadas e mantidas. Seu valor não está apenas em indicar ensaios que podem compor uma especificação, mas em apresentar uma lógica de decisão: quais atributos precisam ser controlados, onde devem ser controlados, com que método e por qual critério de aceitação.
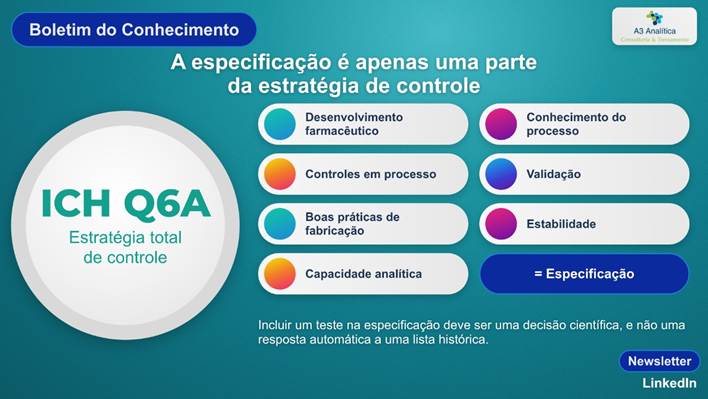
O guia parte do princípio de que a especificação representa apenas uma parte da estratégia total de controle. Desenvolvimento farmacêutico, conhecimento do processo, controles em processo, validação, boas práticas de fabricação, estabilidade e capacidade analítica compõem, em conjunto, a garantia de qualidade. Nesse contexto, incluir um teste na especificação deve ser uma decisão científica, e não uma resposta automática a uma lista histórica ou a uma expectativa genérica.
Na implementação prática, o maior desafio é converter dados de desenvolvimento em uma justificativa coerente. Isso exige integração entre desenvolvimento analítico, desenvolvimento farmacotécnico, produção, estabilidade, controle de qualidade, garantia da qualidade e assuntos regulatórios. O Q6A também reconhece situações em que testes periódicos, critérios diferentes para liberação e prazo de validade, controles em processo e métodos alternativos podem ser tecnicamente adequados, desde que sustentados por dados e aceitos no contexto regulatório aplicável.
As árvores de decisão anexas ao guia são um dos seus elementos mais didáticos. Elas mostram que atributos como tamanho de partícula, polimorfismo, dissolução, qualidade microbiológica, impurezas e produtos de degradação não devem ser avaliados isoladamente. A pergunta decisiva é se o atributo afeta identidade, pureza, desempenho, estabilidade, segurança ou eficácia e, em caso positivo, qual é a forma mais apropriada de controlá-lo.
O que é o ICH Q6A e qual problema ele procura resolver
O ICH Q6A, em sua versão Step 4 de 6 de outubro de 1999, foi desenvolvido para apoiar o estabelecimento de especificações globais harmonizadas para novas substâncias químicas e novos produtos farmacêuticos. O escopo do documento está centrado em substâncias químicas de baixo peso molecular e em formas farmacêuticas convencionais, reconhecendo que produtos biotecnológicos e biológicos são tratados por orientação específica do ICH.
O problema regulatório e técnico que o guia procura resolver é recorrente: duas organizações podem fabricar produtos de qualidade adequada e, ainda assim, propor especificações muito diferentes. Uma pode incluir dezenas de testes por tradição; outra pode controlar atributos semelhantes por meio do processo, de matérias-primas ou de ensaios em etapas intermediárias. O Q6A cria uma linguagem comum para justificar essas decisões.
A definição de especificação adotada pelo guia é especialmente importante. Ela envolve uma lista de testes, referências a procedimentos analíticos e critérios de aceitação apropriados – limites numéricos, faixas ou outras formas de critério. A conformidade com a especificação significa que o material ou produto atende aos critérios quando testado segundo os procedimentos definidos.
A questão central deixa de ser “quantos testes existem na especificação?” e passa a ser “os controles selecionados são suficientes e cientificamente adequados para assegurar a qualidade?”
Escopo e limites de interpretação
O Q6A não deve ser usado como uma lista universal aplicável, sem distinção, a qualquer tecnologia. O próprio documento delimita seu escopo e reconhece que determinados conceitos precisam ser adaptados à forma farmacêutica, ao mecanismo de liberação, às características físico-químicas da substância e ao estado de maturidade do processo.
Isso é relevante na implementação porque um dos erros mais frequentes é transformar guias de decisão em checklists rígidos. O Q6A foi construído para exigir julgamento técnico. As suas árvores de decisão são instrumentos para organizar esse julgamento, não algoritmos regulatórios capazes de substituir avaliação científica.
O racional do guia: especificação como parte da estratégia de controle
O Q6A enfatiza que a qualidade de uma substância ou produto farmacêutico é determinada por um conjunto de fatores: projeto, desenvolvimento, controles em processo, boas práticas de fabricação, validação de processo, especificações e outros elementos relevantes. Assim, o controle do produto final não pode ser visto isoladamente.
Esse conceito tem consequências práticas. Um ensaio pode ser indispensável durante o desenvolvimento, mas tornar-se redundante quando o processo demonstra controle robusto. Da mesma forma, um atributo aparentemente simples pode precisar permanecer na especificação se sua variabilidade tiver impacto direto no desempenho, na estabilidade ou na segurança.
- Testes universais e testes específicos
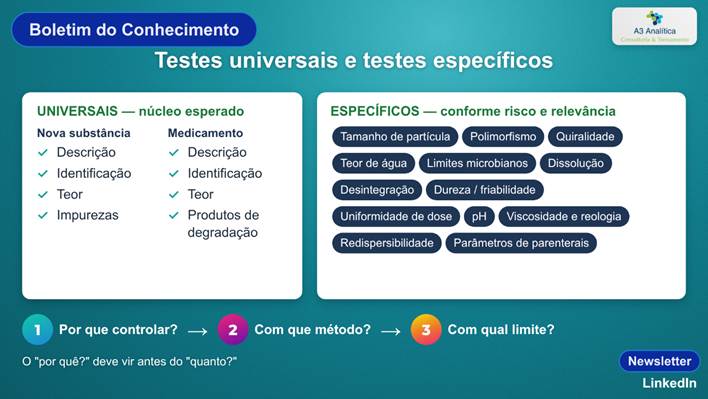
O guia diferencia, na prática, testes geralmente aplicáveis de testes dependentes das características do produto. Para uma nova substância química, descrição, identificação, teor e impurezas integram o núcleo de controles normalmente esperados. Para o medicamento, descrição, identificação, teor e produtos de degradação também constituem elementos centrais. A partir daí, a necessidade de outros testes depende do risco e da relevância técnica.
Entre os exemplos de atributos específicos discutidos pelo Q6A estão propriedades físico-químicas, tamanho de partícula, polimorfismo, quiralidade, teor de água, limites microbiológicos, dissolução, desintegração, dureza ou friabilidade, uniformidade de unidades de dose, pH, redispersibilidade, viscosidade, propriedades reológicas e parâmetros próprios de formas parenterais.
- A pergunta “por quê?” deve preceder o “quanto?”
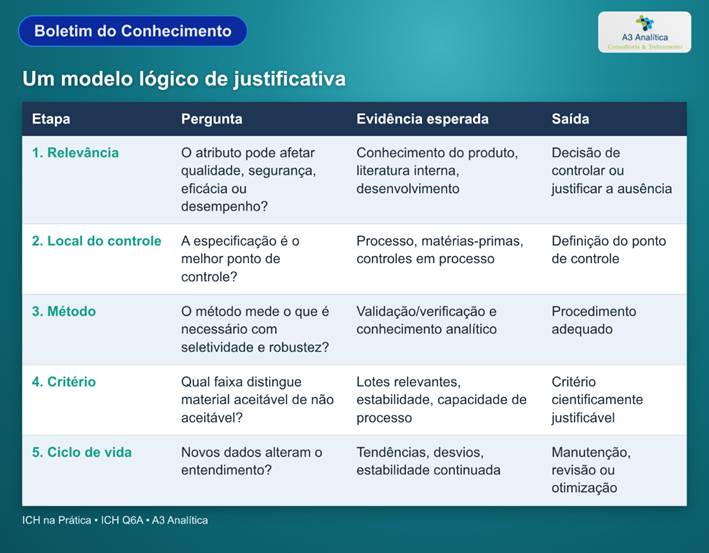
Antes de discutir um limite numérico, a organização precisa justificar a presença do ensaio. Definir um limite para um atributo sem explicar por que ele deve ser controlado é inverter a lógica recomendada pelo Q6A. Primeiro se estabelece a relação entre o atributo e a qualidade; depois se define o método; somente então se constrói o critério de aceitação.
Como construir e justificar uma especificação
A seção de definição e justificativa das especificações estabelece um princípio exigente: cada procedimento analítico e cada critério de aceitação proposto devem ser acompanhados por justificativa. Essa justificativa deve se apoiar em dados relevantes, e não apenas em tradição, compêndio ou comparação superficial com produtos semelhantes.
Um modelo lógico de justificativa
Fontes de evidência
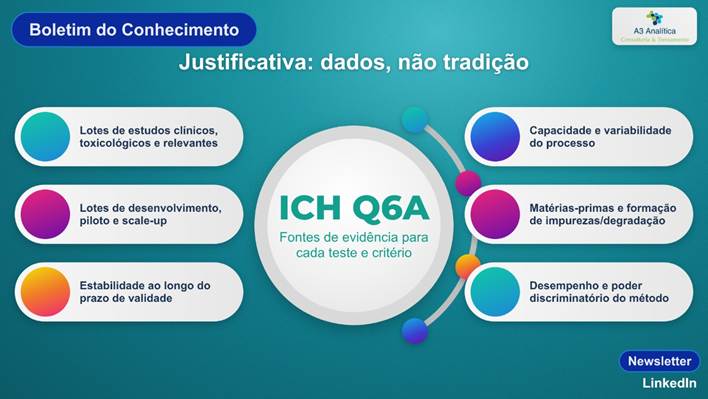
• Dados de lotes utilizados em estudos clínicos, toxicológicos ou outros estudos relevantes.
• Dados de lotes de desenvolvimento, piloto, scale-up e lotes representativos do processo pretendido.
• Estudos de estabilidade e comportamento do atributo ao longo do prazo de validade.
• Capacidade do processo e variabilidade observada durante desenvolvimento e validação.
• Conhecimento de matérias-primas, intermediários e mecanismos de formação de impurezas ou produtos de degradação.
• Desempenho do método analítico e sua capacidade de distinguir alterações relevantes do produto.
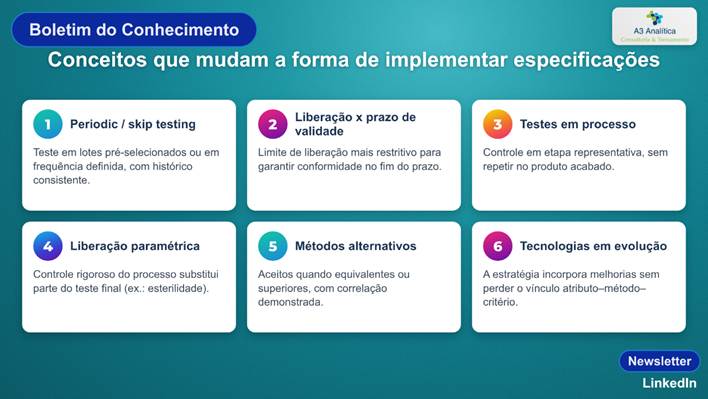
Conceitos gerais que mudam a forma de implementar especificações
- Periodic testing / skip testing
O Q6A reconhece que determinados testes podem ser realizados em lotes pré-selecionados ou em frequência definida, em vez de em todos os lotes. Entretanto, os lotes não testados continuam obrigados a cumprir o critério e a abordagem depende de justificativa científica e do contexto regulatório. Na prática, isso requer histórico consistente, processo sob controle e mecanismo claro para retorno a testes mais frequentes em caso de tendência adversa.
- Critérios de liberação versus prazo de validade
O documento discute a possibilidade de critérios diferentes para liberação e shelf life. O racional é que alguns atributos podem sofrer mudança previsível ao longo da estabilidade; por isso, um limite de liberação mais restritivo pode contribuir para assegurar que o produto permaneça conforme no final do prazo de validade. O guia também reconhece diferenças regionais na forma de adoção desse conceito.
- Testes em processo
Determinados testes podem ser realizados durante o processo e não necessariamente repetidos no produto acabado, desde que o ponto de controle seja adequado e o resultado seja representativo do atributo de qualidade. Isso evita duplicidade, mas exige integração real entre desenvolvimento, produção, validação e especificação regulatória.
- Liberação paramétrica (Parametric release)
O Q6A descreve a liberação paramétrica como uma alternativa operacional em situações específicas, associada ao controle rigoroso de parâmetros de processo. O exemplo clássico no guia é a esterilidade, em circunstâncias aprovadas pela autoridade regulatória. A lógica é substituir parte da dependência do teste final por evidência forte de controle do processo.
- Métodos alternativos
Métodos alternativos podem ser utilizados quando oferecem controle equivalente ou superior, desde que estejam adequadamente justificados. A existência de uma metodologia de referência não elimina a possibilidade de procedimentos alternativos, mas a correlação e a adequação precisam ser demonstradas.
- Tecnologias em evolução
O guia reconhece que métodos analíticos e tecnologias de processo continuam evoluindo. Isso é importante para a gestão do ciclo de vida: a estratégia de controle deve ser capaz de incorporar melhorias sem perder a relação entre método, atributo e critério de aceitação.
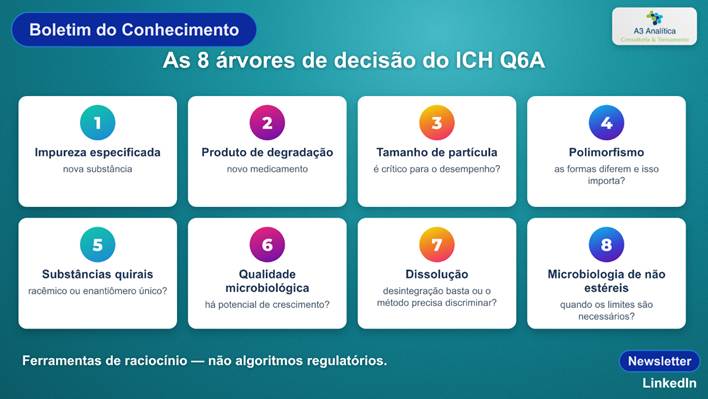
As árvores de decisão: como o Q6A transforma princípios em perguntas técnicas
Os anexos do Q6A apresentam oito árvores de decisão. Elas não substituem a justificativa escrita, mas estruturam a análise e tornam explícitas as perguntas que sustentam a necessidade de um teste ou o estabelecimento de um critério. O arquivo de árvores fornecido em conjunto com o guia reforça visualmente essa lógica de decisão.
Árvore 1 – Impureza especificada em nova substância
Parte da distribuição observada em lotes relevantes e considera potencial aumento durante a estabilidade. O objetivo é evitar um limite arbitrário: o critério deve refletir dados de fabricação, qualificação e comportamento esperado ao longo do tempo.
Árvore 2 – Produto de degradação em novo medicamento
Integra formação durante fabricação e crescimento durante estabilidade. A árvore leva à definição do nível máximo provável e verifica se esse nível é superior ao nível qualificado.
Árvore 3 – Distribuição do tamanho de partícula
Pergunta se o tamanho de partícula é crítico para dissolução, solubilidade, biodisponibilidade, processabilidade, estabilidade ou aparência. Se não houver impacto relevante, um critério pode não ser necessário.
Árvore 4 – Polimorfismo
Avalia se diferentes formas podem existir, se possuem propriedades distintas e se essas diferenças afetam desempenho, segurança ou eficácia. Para o medicamento, também considera se há mudança de forma durante estabilidade.
Árvore 5 – Substâncias quirais
Organiza a necessidade de identidade quiral, ensaio e controle de impureza enantiomérica, considerando se a substância é racêmica ou um único enantiômero.
Árvore 6 – Qualidade microbiológica
Relaciona atividade antimicrobiana intrínseca, tipo de forma farmacêutica, potencial de crescimento microbiano e necessidade de limites ou testes específicos.
Árvore 7 – Dissolução
Analisa solubilidade, velocidade de dissolução, possível substituição por desintegração, capacidade discriminatória do método e relação com biodisponibilidade.
Árvore 8 – Qualidade microbiológica de produtos não estéreis
Orienta quando limites microbianos precisam estar presentes e quando dados de desenvolvimento e características do produto podem sustentar uma abordagem alternativa.
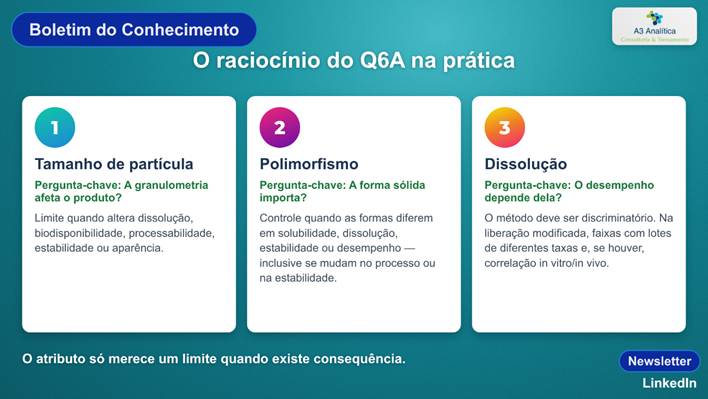
Três exemplos que mostram o raciocínio do Q6A na prática
- Tamanho de partícula: o atributo só merece um limite quando existe consequência
A árvore de tamanho de partícula é um bom exemplo de como evitar especificações automáticas. O simples fato de uma substância possuir distribuição granulométrica mensurável não torna obrigatória a presença desse teste na especificação. O ponto decisivo é sua criticidade. Se partículas maiores ou menores alterarem dissolução, biodisponibilidade, processabilidade, estabilidade ou aparência, o atributo ganha significado de qualidade e um critério pode ser necessário.
Na implementação, isso significa que o desenvolvimento deve conectar distribuição granulométrica a um efeito observável. Um limite baseado apenas na média histórica de poucos lotes pode ser tecnicamente frágil. Uma justificativa mais robusta relaciona a faixa escolhida ao desempenho do produto e demonstra que o processo consegue reproduzi-la.
- Polimorfismo: controlar forma sólida somente quando a forma importa
O Q6A recomenda investigar a possibilidade de formas polimórficas e caracterizá-las quando relevante. Entretanto, a existência de mais de uma forma sólida não significa, por si só, que todas devam ser controladas na rotina. O controle torna-se importante quando as diferenças entre formas afetam propriedades críticas, como solubilidade, dissolução, estabilidade ou desempenho do medicamento.
Para o produto farmacêutico, a análise deve considerar também se o processo ou a estabilidade podem promover transformação de forma. Quando mudanças não alteram segurança ou eficácia, um critério específico pode não ser necessário; quando alteram, o teste precisa ser capaz de detectar a condição relevante.
- Dissolução: um ensaio deve ser discriminatório quando o desempenho depende dele
As árvores de dissolução são particularmente úteis porque mostram que não existe um único modelo de critério apropriado para todas as formas farmacêuticas. Para produtos de liberação imediata, o guia considera solubilidade do fármaco, rapidez de dissolução e relação entre desintegração e dissolução. Em determinadas situações, a desintegração pode ser suficiente; em outras, a dissolução precisa distinguir mudanças de formulação ou processo capazes de alterar biodisponibilidade.
Para produtos de liberação modificada, a lógica é ainda mais dependente de dados. O estabelecimento de faixas de aceitação deve considerar lotes com diferentes taxas de liberação e, quando disponíveis, relações in vitro/in vivo ou informações de biodisponibilidade. O objetivo é evitar critérios que sejam apenas descritivos da produção histórica, sem conexão com desempenho clínico ou biofarmacêutico.
Implementação do ICH Q6A: um roteiro prático
A implementação eficaz do Q6A não deve começar pela edição de uma tabela de especificações. O melhor ponto de partida é mapear o conhecimento existente e construir o racional de cada atributo. O roteiro abaixo é uma proposta de organização coerente com o conteúdo do guia.
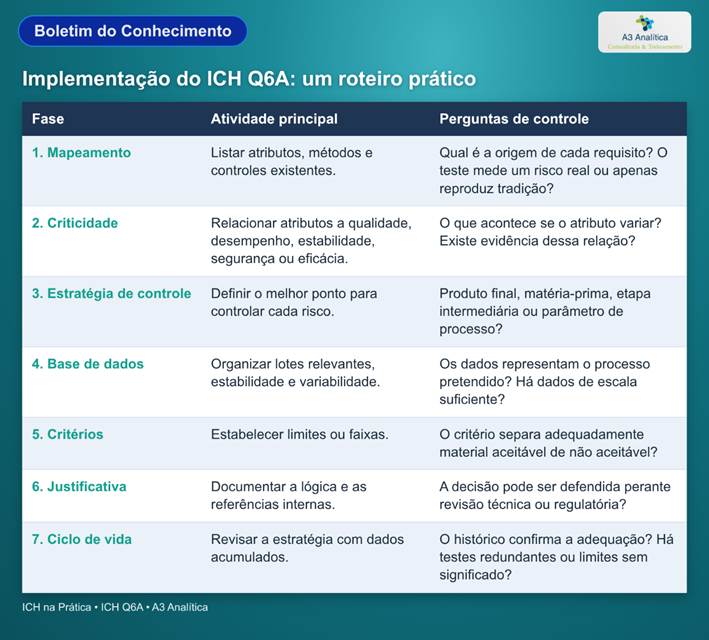
Principais desafios de implementação
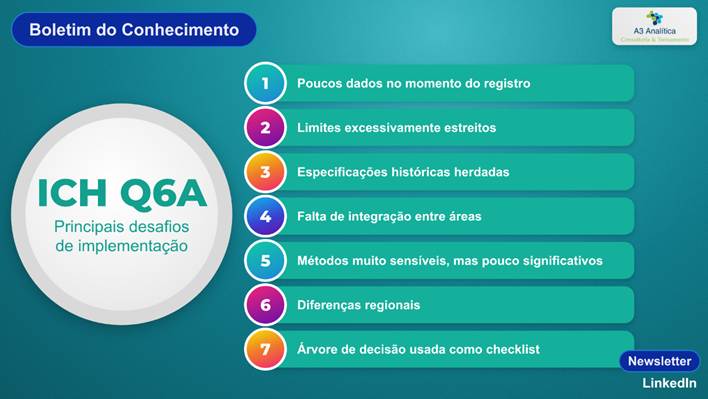
- Poucos dados no momento do registro
O próprio guia reconhece que, no filing, pode haver quantidade limitada de dados. Esse cenário exige cautela: critérios iniciais precisam ser suficientemente protetivos, mas não devem ser confundidos com a variabilidade definitiva do processo comercial. À medida que dados são acumulados, a estratégia pode ser reavaliada.
- Limites excessivamente estreitos
Um limite mais estreito não é automaticamente um limite melhor. Critérios muito apertados, quando não relacionados a risco ou desempenho, podem gerar rejeições sem benefício real para qualidade. A justificativa deve demonstrar relevância, e não apenas capacidade analítica de medir pequenas diferenças.
- Especificações históricas herdadas
Em produtos ou plataformas antigas, é comum encontrar testes mantidos porque “sempre estiveram na especificação”. O Q6A fornece uma base para questionar essa herança, desde que a retirada ou alteração seja sustentada por dados e tratada dentro do sistema regulatório e de mudanças aplicável.
- Falta de integração entre áreas
Se desenvolvimento gera dados que não chegam a controle de qualidade e assuntos regulatórios, a especificação perde conexão com o conhecimento do produto. A implementação exige governança multidisciplinar e documentação que preserve o racional das decisões.
- Métodos muito sensíveis, mas pouco significativos
A evolução analítica pode detectar níveis cada vez menores de uma característica. Isso não significa que todo sinal analítico deva se transformar em critério. O método precisa ter finalidade definida e a especificação deve permanecer focada em qualidade relevante.
- Diferenças regionais
Embora o Q6A seja um guia harmonizado, o próprio texto reconhece diferenças em temas como critérios de liberação versus shelf life e adoção de algumas abordagens. A estratégia global precisa considerar essa realidade e evitar assumir uniformidade regulatória absoluta.
- Transformar árvores de decisão em checklist
As árvores são ferramentas de raciocínio. Aplicá-las mecanicamente sem dados sobre produto, processo e risco produz decisões frágeis. O valor está nas perguntas e na documentação da resposta técnica.
O que uma boa justificativa regulatória deve demonstrar
Uma justificativa consistente para uma especificação deve ser legível como uma cadeia de evidências. O revisor precisa compreender qual risco está sendo controlado, por que o ponto de controle foi escolhido e como o critério foi estabelecido. Uma estrutura útil é:
• atributo e risco associado;
• origem do conhecimento e dados utilizados;
• justificativa para inclusão, exclusão ou controle em outro ponto;
• adequação do método analítico;
• racional do critério de aceitação;
• comportamento em estabilidade, quando aplicável;
• capacidade do processo de cumprir o critério;
• plano para revisão à medida que novos dados se tornam disponíveis.
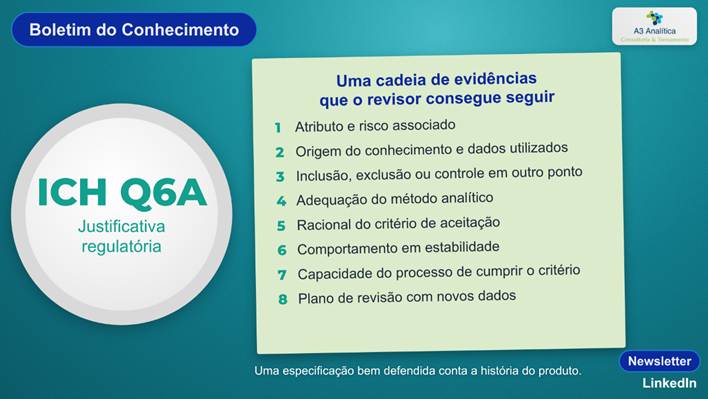
Uma especificação bem defendida conta a história do produto: o que pode variar, por que isso importa e como a organização garante que a variação permaneça dentro de uma região aceitável.
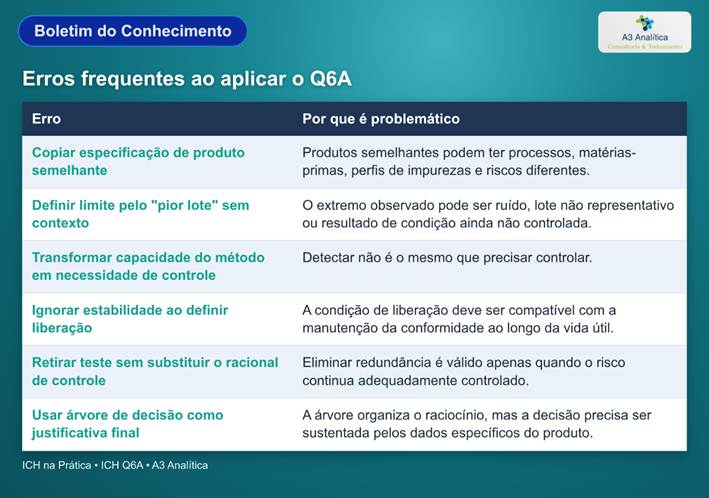
Erros frequentes ao aplicar o Q6A
Perguntas úteis para uma revisão interna de especificações
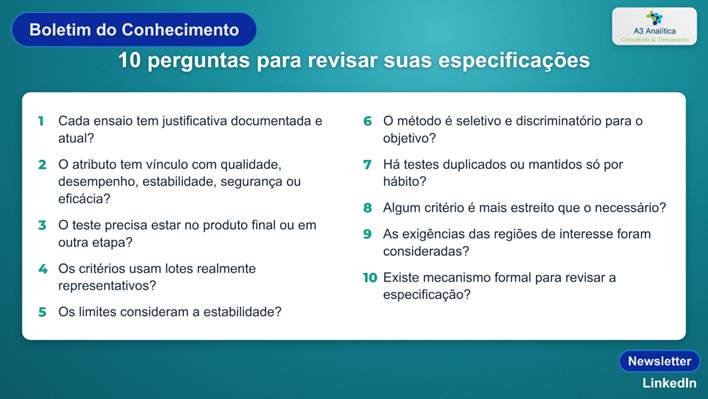
• Cada ensaio possui uma justificativa documentada e atual?
• Existe vínculo entre o atributo medido e qualidade, desempenho, estabilidade, segurança ou eficácia?
• O teste precisa estar no produto final ou poderia ser controlado com maior efetividade em outra etapa?
• Os critérios foram definidos com dados de lotes realmente representativos?
• Os limites consideram o comportamento em estabilidade quando aplicável?
• O método é suficientemente seletivo e discriminatório para o objetivo de controle?
• Há testes duplicados ou historicamente mantidos sem valor adicional?
• Algum critério é mais estreito do que o necessário sem ganho demonstrável de qualidade?
• A estratégia considera as particularidades regulatórias das regiões de interesse?
• Existe um mecanismo formal para revisar a especificação com base em conhecimento acumulado?
O ICH Q6A permanece relevante porque trata de uma questão que continua central no desenvolvimento e na fabricação farmacêutica: como transformar conhecimento científico em critérios objetivos de aceitação.
Sua maior contribuição não é uma lista de testes, mas uma disciplina de pensamento. O guia exige que cada controle tenha propósito, que cada limite tenha base técnica e que a especificação seja integrada a uma estratégia mais ampla de qualidade. Isso evita tanto o controle insuficiente quanto o excesso de testes sem valor real.
Implementar o Q6A de forma madura significa abandonar a ideia de que qualidade se demonstra apenas acumulando ensaios. Em vez disso, a organização precisa demonstrar conhecimento: compreender quais atributos importam, como eles variam, quais fatores os controlam e quais faixas são compatíveis com um produto seguro, eficaz e consistente.
Especificação não deveria ser o ponto de partida da estratégia de controle. Ela deveria ser uma consequência do conhecimento adquirido sobre o produto, o processo e seus riscos.
Se este conteúdo te ajudou a entender melhor os desafios e oportunidades de melhorias utilizando a referência do ICH, recomende e compartilhe com sua rede.
🔗 Vamos compartilhar conhecimento!
https://www.linkedin.com/newsletters/boletim-do-conhecimento-7221289980826943488
#Newsletter #BoletimDoConhecimento #ANVISA #Medicamentos #Regulatório #ICH #Qualidade #Validação #Medicamentos
Elaborado por A3Analítica
A sua empresa necessita desse tipo de suporte?
Fale conosco