Da RDC 166/2017 à CP 1.391/2026: Validação de métodos
Da RDC 166/2017 à CP 1.391/2026: como a Anvisa está trazendo os guias ICH Q2(R2) e Q14 para a validação analítica no Brasil A3 Analítica · Novembro de 2026 Em resumo: a nova RDC proposta é curta, revoga a RDC 166/2017 e transfere o detalhamento técnico para um guia baseado no ICH Q2(R2). A validação […]
Da RDC 166/2017 à CP 1.391/2026: como a Anvisa está trazendo os guias ICH Q2(R2) e Q14 para a validação analítica no Brasil
A3 Analítica · Novembro de 2026
Em resumo: a nova RDC proposta é curta, revoga a RDC 166/2017 e transfere o detalhamento técnico para um guia baseado no ICH Q2(R2). A validação deixa de ser um roteiro fixo e passa a depender da finalidade do procedimento, da avaliação de risco e da justificativa técnica de cada escolha.
A validação analítica é uma prática mandatória no registro e do pós-registro de medicamentos no Brasil. Desde 2017, ela é regida pela RDC nº 166, que trouxe para o texto da norma os parâmetros, os desenhos experimentais e boa parte dos critérios que os laboratórios aplicam até hoje.
A Consulta Pública nº 1.391/2026 propõe substituir esse modelo. A Anvisa colocou em discussão uma minuta de RDC e dois guias que internalizam os documentos internacionais ICH Q2(R2) (validação) e ICH Q14 (desenvolvimento de procedimentos analíticos). A consulta já foi encerrada, as contribuições estão publicadas e a norma final está em análise.
Neste artigo, a A3 Analítica resume o que a proposta diz, como ela se conecta aos guias ICH, o que o setor apontou na consulta e o que os laboratórios podem fazer desde já.
1. Um processo que começou em 2021
A revisão é mais antiga do que parece. O processo foi aberto em dezembro de 2021, antes mesmo de o ICH publicar as versões finais do Q2(R2) e do Q14, o que só aconteceu em novembro de 2023.
| Data | Marco |
| Dez/2021 | Abertura do processo nº 25351.933104/2021-86 na Anvisa, com dispensa de Análise de Impacto Regulatório por convergência a padrões internacionais |
| Nov/2023 | ICH publica as versões finais do Q2(R2) e do Q14 |
| 24/03/2026 | Diretoria Colegiada aprova a abertura da consulta pública |
| 27/03/2026 | CP nº 1.391, de 25/03/2026, é publicada no Diário Oficial da União |
| 03/04 a 01/06/2026 | Período de contribuições (60 dias) |
| Hoje/ atualidade | Consulta encerrada, contribuições publicadas e norma final em análise (Agenda Regulatória 2026-2027, item 9.1.1) |
Os documentos de abertura do processo declaram dois objetivos: alinhar os requisitos brasileiros às práticas internacionais e retirar “exigências cientificamente desnecessárias ou desproporcionais”. O segundo objetivo é importante para entender o espírito da proposta: além de modernizar conceitos, a revisão pretende tornar a norma mais enxuta.
2. O que diz a minuta: uma RDC curta que remete ao guia
A minuta tem 13 artigos. Em vez de detalhar parâmetros e critérios no próprio texto, como faz a RDC 166, ela estabelece princípios e remete ao guia de validação. Os pontos centrais são estes:
- Escopo (art. 2º): procedimentos analíticos para testes de liberação e estabilidade de insumos farmacêuticos ativos, medicamentos e produtos biológicos. Produtos sob investigação clínica devem ter a adequabilidade demonstrada conforme a fase de desenvolvimento.
- Critérios definidos pela finalidade (art. 2º, § 1º): as características de desempenho e seus critérios de aceitação devem ser definidos de acordo com o analito e a natureza do procedimento.
- Características típicas (art. 5º): especificidade/seletividade, intervalo (resposta, limite de detecção e limite de quantificação), exatidão e precisão, selecionadas conforme os objetivos do procedimento e a técnica.
- Robustez (art. 5º, § 2º): passa a fazer parte dos dados de desenvolvimento e deve ser disponibilizada mediante pedido da Anvisa.
- Adequabilidade do sistema (art. 5º, § 3º): os testes de system suitability são parte integrante do procedimento e objeto de análise pela Anvisa.
- Métodos compendiais (art. 7º): exigem validação parcial nas condições do laboratório, com características definidas por avaliação de risco. Para impurezas, o limite de quantificação é obrigatório; para ensaio limite, seletividade e limite de detecção.
- Mudanças e transferências (art. 8º): exigem validação parcial ou completa, com extensão proporcional às características afetadas.
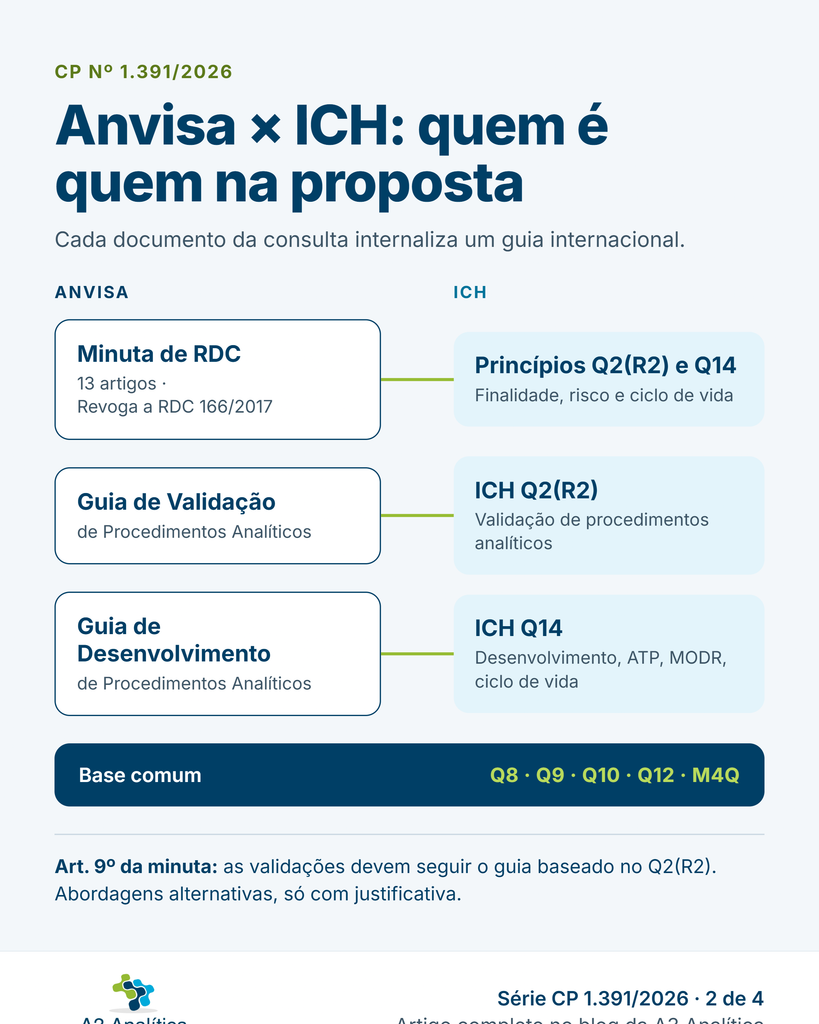
- Remissão ao guia (art. 9º): as validações devem seguir o Guia de Validação de Procedimentos Analíticos – Q2(R2) e suas atualizações. Abordagens alternativas são permitidas, se justificadas.
- Transição (arts. 12 e 13): a RDC 166/2017 é revogada e a nova norma entra em vigor na publicação. Validações conduzidas pela RDC 166 e iniciadas até 360 dias após a vigência continuam aceitas em submissões.
Um detalhe merece atenção: o art. 9º torna o guia de validação a referência obrigatória, com abordagens alternativas justificadas. Na prática, o guia deixa de ser apenas uma recomendação e passa a ser o padrão de avaliação da Anvisa.
3. A correlação entre a Anvisa e o ICH
A proposta é, essencialmente, uma internalização. Cada documento da consulta corresponde a um guia ICH, e os dois guias se apoiam no restante da família de qualidade do ICH.
| Documento da CP | Base ICH | Papel |
| Minuta de RDC | Q2(R2) e Q14 (princípios) | Requisitos mínimos, escopo, compendiais, mudanças, transição e revogação da RDC 166 |
| Guia de Validação de Procedimentos Analíticos | ICH Q2(R2) | Características de desempenho, metodologias, intervalo reportável, multivariados e exemplos por técnica (HPLC/GC/CE, ICP, dissolução, RMN quantitativa, bioensaios, qPCR, granulometria, NIR e LC/MS) |
| Guia de Desenvolvimento de Procedimentos Analíticos | ICH Q14 | Perfil analítico alvo (ATP), abordagens mínima e avançada, gestão de riscos, robustez, PAR e MODR, estratégia de controle, condições estabelecidas, ciclo de vida, multivariados e RTRT |
| Documentos de apoio citados | ICH Q8, Q9, Q10, Q12 e M4Q | Desenvolvimento farmacêutico, gestão de riscos, sistema de qualidade, mudanças pós-aprovação e formato CTD |
Duas observações sobre essa correlação:
- A minuta cita expressamente apenas o guia de validação (Q2(R2)). O guia de desenvolvimento (Q14) não é mencionado no texto da RDC, e esse ponto foi levantado nas contribuições. A integração entre desenvolvimento e validação, que é o coração do ICH, depende dos dois documentos andarem juntos.
- O próprio guia de desenvolvimento condiciona os conceitos do ICH Q12 (condições estabelecidas, PACMP, categorias de notificação) ao estágio de implementação do Q12 pela Anvisa. A flexibilidade pós-registro prometida pela abordagem avançada será proporcional a esse avanço.
4. O que muda na prática
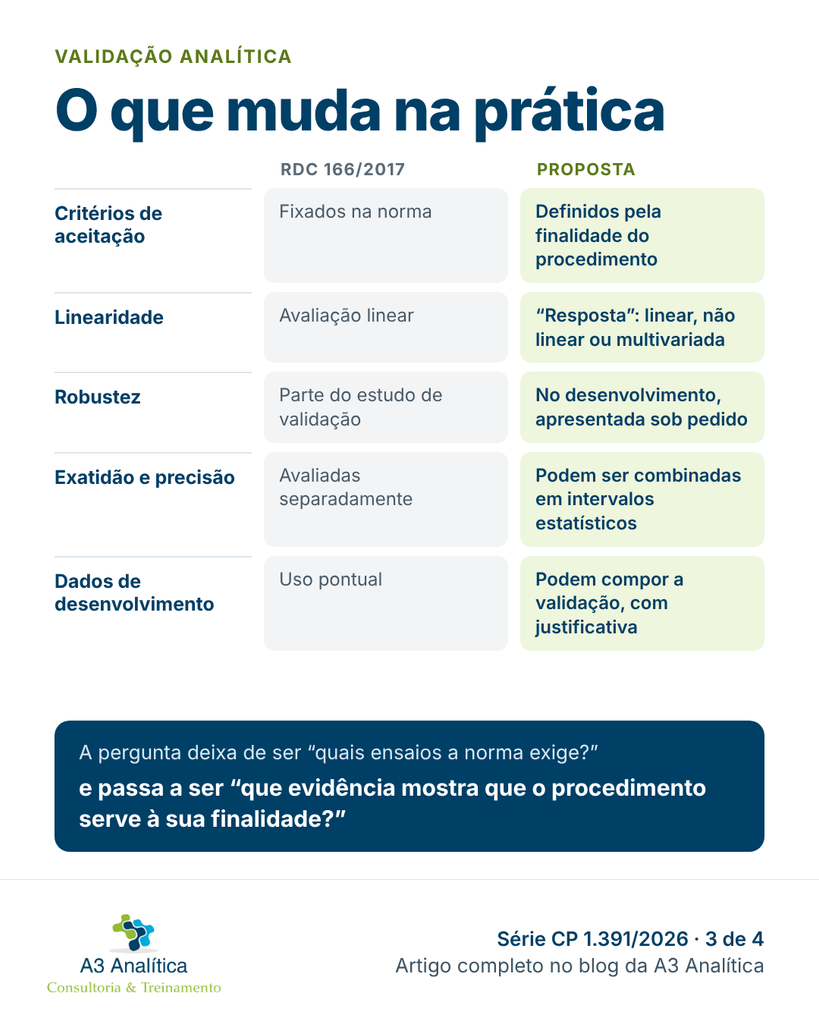
A mudança de fundo é esta: a norma deixa de prescrever como validar e passa a exigir que o laboratório justifique por que a sua estratégia demonstra que o procedimento serve à finalidade pretendida.
| Tema | RDC 166/2017 | Proposta (minuta + guias) |
| Estrutura da norma | Parâmetros, desenhos e critérios detalhados no texto da RDC | RDC enxuta, com detalhamento técnico no guia de validação |
| Ponto de partida | Lista de parâmetros a validar | Finalidade do procedimento e critérios de desempenho, que podem ser formalizados em um ATP |
| Critérios de aceitação | Critérios e testes estatísticos definidos na norma | Definidos no protocolo, com base no analito, na especificação e na finalidade |
| Linearidade | Avaliação linear obrigatória | Conceito de “resposta”: modelo linear, não linear (ex.: logístico de 4 ou 5 parâmetros) ou multivariado |
| Robustez | Parte do estudo de validação | Avaliada no desenvolvimento e disponibilizada mediante pedido da Anvisa |
| Dados de desenvolvimento | Uso pontual | Podem compor a validação, com justificativa (ex.: robustez obtida por DoE) |
| Exatidão e precisão | Avaliadas separadamente | Podem ser avaliadas em conjunto, por intervalos de previsão, tolerância ou confiança |
| Limite de quantificação | Determinação e confirmação experimental | Confirmação pode ser omitida, com justificativa, se o LQ estiver cerca de 10 vezes abaixo do limite de reporte |
| Procedimentos de plataforma | Sem tratamento específico | Validação abreviada para nova aplicação, se cientificamente justificada |
| Materiais de referência | Capítulo próprio, com requisitos de caracterização | Exigência geral de materiais caracterizados e documentados (art. 10) |
| Mudanças pós-registro | Revalidação conforme a mudança | Baseadas em risco, com estudos ponte; mudanças dentro de PAR ou MODR aprovados não exigem submissão |
O que não muda: a validação continua obrigatória, com protocolo prévio e relatório. As características clássicas permanecem. LD e LQ continuam sendo estimados pelas abordagens conhecidas (avaliação visual, sinal-ruído de 3:1 e 10:1, desvio-padrão e inclinação). Os desenhos de referência seguem os mesmos: 9 determinações em 3 níveis ou 6 a 100% para repetibilidade, 3 níveis com 3 replicatas para exatidão e, recomendadas, ao menos 5 concentrações para resposta linear. A abordagem tradicional de desenvolvimento continua aceita.
5. O que a consulta pública revelou
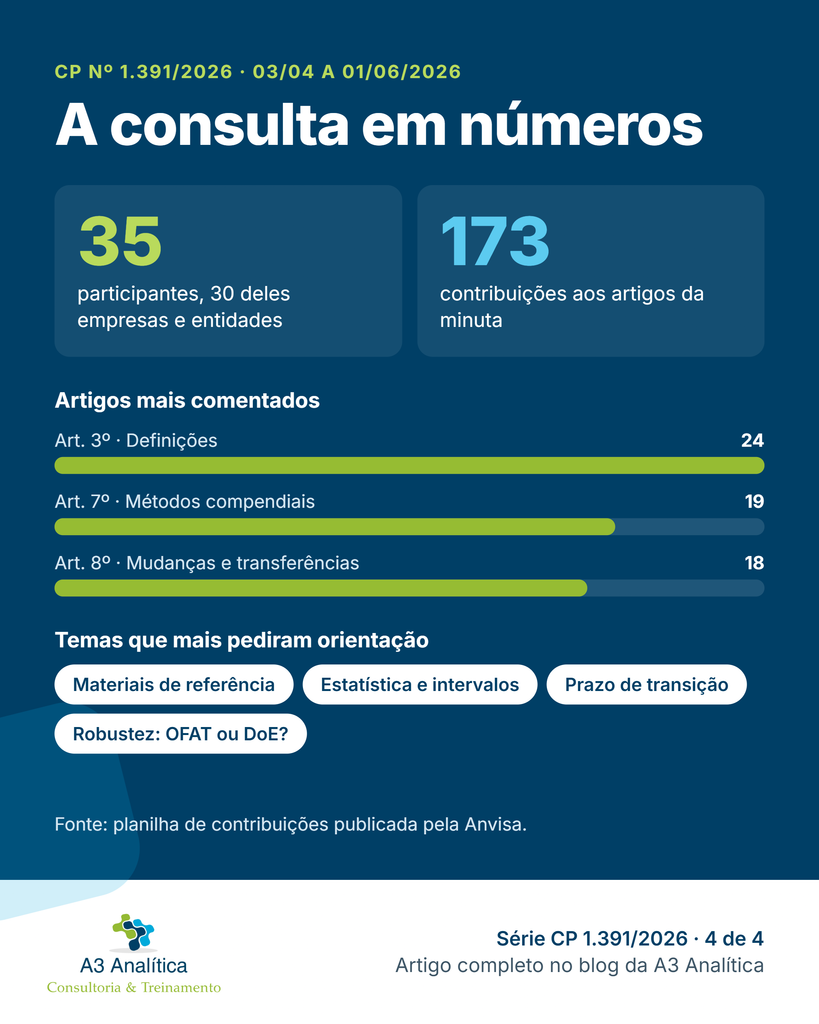
A Anvisa publicou a planilha de contribuições. Foram 35 participantes (33 nacionais e 2 internacionais; 30 pessoas jurídicas), que enviaram 173 contribuições a dispositivos específicos da minuta. Nenhum participante classificou os impactos como apenas negativos: 24 apontaram impactos positivos e 11, impactos positivos e negativos.
Os artigos mais comentados foram o 3º (definições, 24 contribuições), o 7º (métodos compendiais, 19) e o 8º (mudanças e transferências, 18). Os temas que mais se repetiram foram estes:
- Materiais de referência. A minuta retira os requisitos que a RDC 166 trazia sobre caracterização de substâncias químicas de referência. A U.S. Pharmacopeia e outros participantes pediram um guia específico sobre o tema, alertando para o risco de interpretações divergentes.
- Estatística e critérios de aceitação. O guia pede que exatidão e precisão sejam reportadas com intervalos de confiança “compatíveis com os critérios de aceitação”. Empresas pediram que a Anvisa esclareça se o intervalo é critério formal de aprovação ou ferramenta de apoio, e como calculá-lo em cada cenário. Houve contribuições com exemplos baseados nos capítulos USP <1210> e <1225>, testes de equivalência (TOST), intervalos de tolerância e incerteza alvo de medição.
- Robustez. Perguntou-se se a abordagem tradicional, um fator por vez, continuará aceita ou se o planejamento de experimentos (DoE) passará a ser esperado.
- Prazo de transição. Entidades do setor, como a ABRIFAR, pediram prazo maior para a entrada em vigor, dado o impacto operacional dos novos conceitos.
- Terminologia. Houve propostas para substituir “validação parcial” por “verificação” no caso de métodos compendiais, em linha com a ABNT NBR ISO/IEC 17025 e o documento OMS TRS 1052. Também se questionou a manutenção da definição restritiva de linearidade, quando o guia já trabalha com o conceito de resposta.
- Laboratórios oficiais e casos especiais. O INCQS/Fiocruz pediu orientações para os laboratórios da RNLVisa e para produtos biológicos. Houve ainda dúvidas sobre LD e LQ em analisadores de gases medicinais de leitura direta, em que a abordagem sinal-ruído não se aplica.
- Previsibilidade. O art. 11, que permite à Anvisa solicitar documentação e ensaios adicionais a qualquer momento, foi criticado por não definir critérios objetivos para essas solicitações.
Em síntese, o setor apoia o alinhamento internacional, mas pede orientação complementar justamente onde a norma deixou de prescrever: estatística, materiais de referência e transição.
6. Pontos de atenção
- Mais liberdade significa mais ônus de justificar. Sem critérios numéricos fixos na norma, cada critério de aceitação precisa estar ligado à especificação e à decisão que o resultado sustenta. Um protocolo sem essa justificativa fica mais exposto na avaliação.
- A transição pode ser curta. A minuta prevê vigência imediata. A proteção vale para validações conduzidas pela RDC 166 e iniciadas até 360 dias após a vigência; depois disso, os novos estudos seguem o novo modelo.
- A flexibilidade pós-registro depende do ICH Q12. Condições estabelecidas e protocolos de mudança só trarão ganho regulatório quando o Q12 estiver implementado no Brasil.
- Leia os guias ao lado do original em inglês. Nas versões em consulta, dois trechos alteram o sentido do ICH: na seção 6.1 do guia de desenvolvimento, um parâmetro sob controle “pode ser necessariamente definido como CE”, quando o ICH Q14 diz que ele não precisa necessariamente ser uma condição estabelecida; e na seção 3.4 do guia de validação, a robustez deve demonstrar a “reprodutibilidade”, quando o termo do ICH é reliability (confiabilidade).
- O texto final ainda pode mudar. Com 173 contribuições em análise, ajustes em definições, materiais de referência e prazo de transição são plausíveis. Vale acompanhar a publicação da RDC antes de reescrever todo o sistema documental.
7. Como se preparar desde já
Não é preciso esperar a norma final para começar. Estas ações fazem sentido em qualquer cenário:
- Faça um diagnóstico de lacunas. Compare seus procedimentos e documentos com a minuta e com o guia Q2(R2), priorizando métodos de maior criticidade.
- Revise o modelo de protocolo de validação. Inclua a finalidade pretendida, as características de desempenho e critérios de aceitação justificados a partir da especificação.
- Defina sua política estatística. Estabeleça como calcular e interpretar intervalos de confiança, tolerância e previsão, e quando usar a abordagem combinada de exatidão e precisão.
- Leve a robustez para o desenvolvimento. Documente-a em um relatório de desenvolvimento pronto para ser apresentado à Anvisa mediante pedido.
- Reveja seus testes de adequabilidade do sistema. Os critérios devem derivar do desempenho exigido, porque serão objeto de análise.
- Organize a gestão de materiais de referência. Mantenha a caracterização e a rastreabilidade documentadas, mesmo que a norma final seja menos detalhada.
- Planeje a transição. Mapeie as validações previstas para os próximos 12 a 18 meses e decida quais serão conduzidas no modelo atual e quais já no novo.
- Capacite as equipes. Estatística aplicada, gestão de riscos (ICH Q9) e conceitos de ciclo de vida (ICH Q14) passam a ser competências centrais.
Conclusão
A pergunta central da validação muda. Antes era “quais ensaios a norma exige?”. Agora passa a ser “que evidência demonstra que este procedimento serve à sua finalidade, e como sei que ele continua servindo?”.
Laboratórios que já documentam bem o desenvolvimento, conhecem seus riscos e dominam a estatística sairão na frente. Quem trata a validação como uma lista de verificação tende a sentir mais a transição.
Na A3 Analítica, apoiamos laboratórios e indústrias nessa transição com diagnóstico de lacunas entre a RDC 166/2017 e os guias Q2(R2)/Q14, revisão de protocolos e estratégias de validação, estatística aplicada e treinamentos. Quer conversar sobre o impacto no seu laboratório? Entre em contato.
🖇️ https://linktr.ee/a3analitica
#ValidaçãoAnalítica #Anvisa #ICHQ2R2 #ICHQ14 #ControleDeQualidade #IndústriaFarmacêutica #AssuntosRegulatórios
Referências
- BRASIL. Anvisa. Resolução RDC nº 166, de 24 de julho de 2017. Dispõe sobre a validação de métodos analíticos.
- ICH. Q2(R2): Validation of Analytical Procedures, 2023.
- ICH. Q14: Analytical Procedure Development, 2023.
- BRASIL. Anvisa. Consulta Pública nº 1.391, de 25 de março de 2026. Diário Oficial da União, Seção 1, 27 mar. 2026. Formulário de contribuições.
- BRASIL. Anvisa. Minuta de RDC e lista de contribuições da CP nº 1.391/2026 (processo nº 25351.933104/2021-86). Planilha de contribuições.
- BRASIL. Anvisa. Guia de Validação de Procedimentos Analíticos – Q2(R2) (versão em consulta pública).
- BRASIL. Anvisa. Guia de Desenvolvimento de Procedimentos Analíticos – Q14 (versão em consulta pública).
- BRASIL. Anvisa. Formulário de Abertura de Processo de Regulação (SEI 1689606) e Parecer nº 7/2021/SEI/GQMED/GGMED/DIRE2.
- BRASIL. Anvisa. Pauta da 4ª Reunião Ordinária Pública da Diretoria Colegiada, 24 mar. 2026.
A sua empresa necessita desse tipo de suporte?
Fale conosco