ICH na Prática: uma avaliação sobre ICH Q6A que trada de ESPECIFICAÇÕES e CRITÉRIO DE ACEITAÇÃO: impactos para a indústria e perspectivas regulatórias no Brasil
ICH na Prática: uma avaliação sobre ICH Q6A que trada de ESPECIFICAÇÕES e CRITÉRIO DE ACEITAÇÃO: impactos para a indústria e perspectivas regulatórias no Brasil Newsletter Boletim do Conhecimento apresenta: 📖 ICH na Prática: Um Olhar Regulatório Uma série especial sobre as diretrizes internacionais de qualidade, sua aplicação na indústria e os reflexos regulatórios para […]
ICH na Prática: uma avaliação sobre ICH Q6A que trada de ESPECIFICAÇÕES e CRITÉRIO DE ACEITAÇÃO: impactos para a indústria e perspectivas regulatórias no Brasil
Newsletter Boletim do Conhecimento apresenta:
📖 ICH na Prática: Um Olhar Regulatório
Uma série especial sobre as diretrizes internacionais de qualidade, sua aplicação na indústria e os reflexos regulatórios para o mercado brasileiro.
Neste episódio de hoje, vamos falar sobre ICH Q6A: impactos para a indústria e perspectivas regulatórias no Brasil
ICH Q6A: impactos para a indústria e perspectivas regulatórias no Brasil
Na publicação anterior, discutimos como o ICH Q6A orienta a transformação do conhecimento sobre produto e processo em especificações e critérios de aceitação. A partir dessa base, cabe avançar para uma questão prática: o que a revisão desse guia pode representar para as empresas que operam no Brasil e como a regulamentação nacional poderia acompanhar essa evolução?
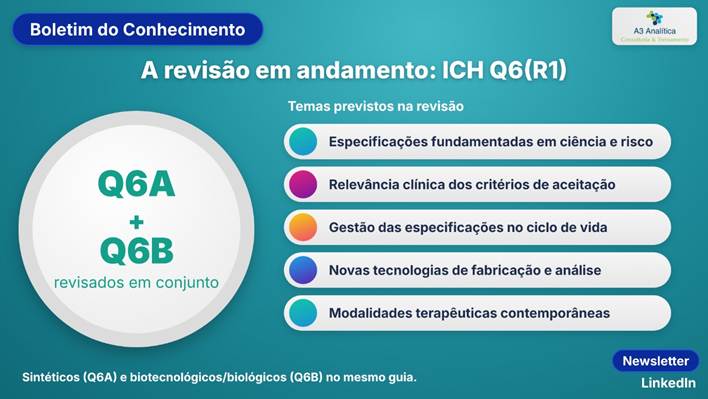
A revisão em andamento, denominada ICH Q6(R1), contempla conjuntamente os guias Q6A e Q6B. A proposta busca aproximar seus princípios dos avanços científicos, das tecnologias de fabricação e análise e das modalidades terapêuticas contemporâneas. Entre os temas previstos estão a fundamentação das especificações em ciência e risco, sua relevância clínica e a gestão ao longo do ciclo de vida do produto.
Para o Brasil, o impacto dessa discussão ultrapassa a atualização de documentos técnicos. Ela envolve a capacidade das empresas de produzir evidências, justificar decisões e implementar melhorias dentro do sistema regulatório.
O impacto começa no portfólio existente
Em produtos já registrados, revisar uma especificação pode exigir a reconstrução do raciocínio que levou à escolha de um ensaio ou limite. Dados de desenvolvimento, transferência de tecnologia, validação e estabilidade podem estar distribuídos entre diferentes áreas, fabricantes e períodos da história do produto.
Quando esse conhecimento está fragmentado, a empresa pode ter dificuldade para demonstrar por que determinado controle permanece necessário ou por que uma mudança seria tecnicamente aceitável.
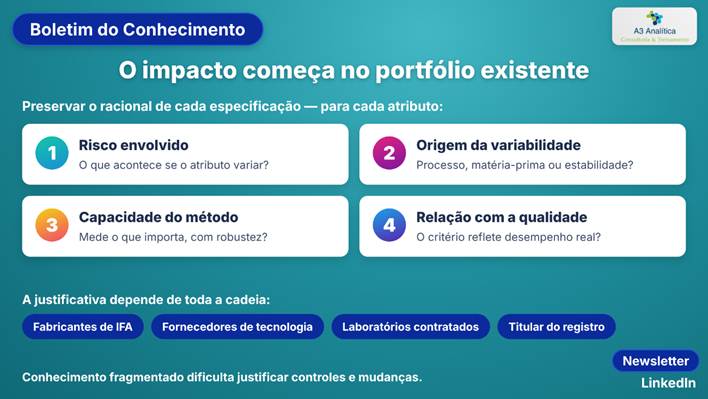
Minha leitura é que a direção da revisão aumenta a importância de uma prática que já deveria integrar a gestão da qualidade: preservar e atualizar o racional das especificações. Para cada atributo, a organização precisa compreender o risco envolvido, a origem da variabilidade, a capacidade do método e a relação do critério com a qualidade do medicamento.
Essa avaliação também alcança fabricantes de IFAs, fornecedores de tecnologia e laboratórios contratados. A qualidade da justificativa depende da consistência das informações compartilhadas entre os participantes da cadeia.
Custos de preparação e oportunidades de eficiência
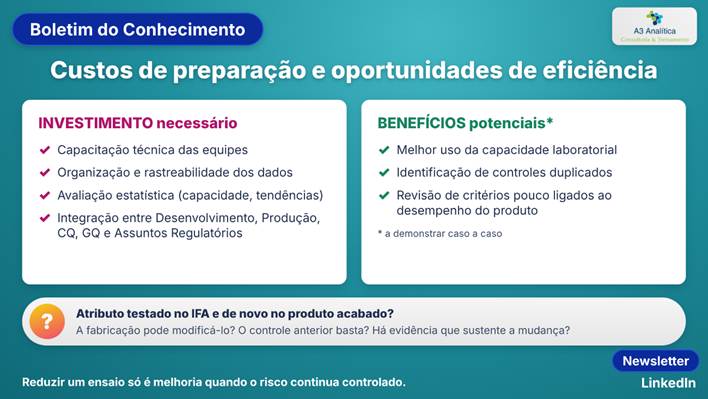
Para a indústria brasileira, uma aplicação mais madura desses princípios pode demandar investimento em capacitação, organização de dados, avaliação estatística e integração entre desenvolvimento, produção, controle de qualidade, garantia da qualidade e assuntos regulatórios.
O esforço tende a variar conforme a situação de cada empresa. Organizações que preservam o conhecimento do produto terão melhores condições de avaliar mudanças. Aquelas com documentação dispersa poderão precisar de estudos adicionais para preencher lacunas.
Os benefícios potenciais incluem melhor direcionamento da capacidade laboratorial, identificação de controles duplicados e revisão de critérios pouco relacionados ao desempenho do produto. São oportunidades que precisam ser demonstradas caso a caso. A redução de um ensaio só representa melhoria quando a estratégia continua controlando adequadamente o risco.
Por exemplo, se um atributo é verificado no IFA e novamente no produto acabado, a avaliação deve investigar se a fabricação pode modificá-lo, se o controle anterior é suficiente e se existem evidências que sustentem a mudança. O histórico de conformidade, isoladamente, não responde a todas essas perguntas.
A justificativa científica precisa encontrar um caminho regulatório
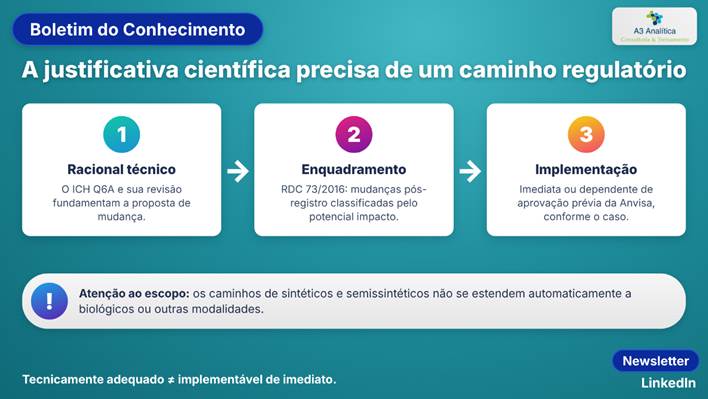
No Brasil, demonstrar que uma alteração é tecnicamente adequada não significa que ela possa ser implementada imediatamente.
A RDC 73/2016 estabelece procedimentos para mudanças pós-registro de medicamentos com princípios ativos sintéticos e semissintéticos, diferenciando situações conforme seu potencial impacto e prevendo mudanças de implementação imediata ou dependentes de aprovação prévia. Assim, alterações em testes, métodos ou critérios precisam ser avaliadas segundo o enquadramento aplicável.
Essa distinção é essencial para interpretar o Q6A e sua revisão. Um guia pode fundamentar uma proposta de mudança, mas a empresa continua responsável por observar as exigências nacionais e as condições aprovadas para o produto.
Também é necessário considerar que o escopo ampliado da revisão envolve diferentes categorias de medicamentos. Os caminhos regulatórios aplicáveis a produtos sintéticos não devem ser automaticamente extrapolados para produtos biológicos ou outras modalidades.
Por qual caminho a regulamentação brasileira poderia evoluir?
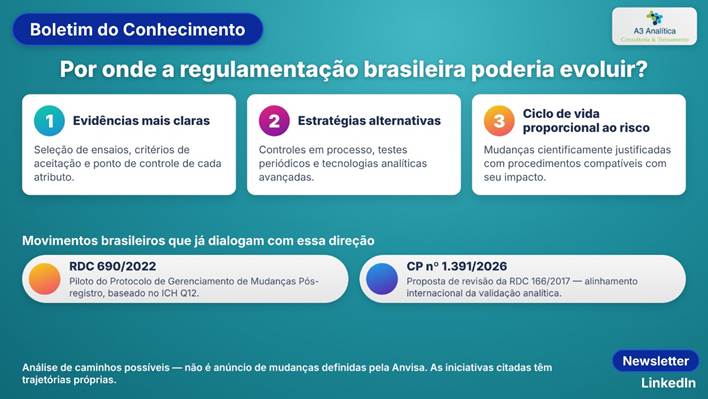
Uma convergência coerente com os princípios discutidos poderia avançar em três frentes.
A primeira seria oferecer maior clareza sobre as evidências necessárias para justificar a seleção de ensaios, os critérios de aceitação e o ponto de controle de cada atributo. Isso ajudaria empresas e avaliadores a trabalhar com expectativas mais previsíveis, considerando as particularidades de cada produto.
A segunda seria ampliar a clareza sobre a avaliação de estratégias alternativas, incluindo controles em processo, testes periódicos e tecnologias analíticas avançadas. A aceitação dessas abordagens dependeria da demonstração de adequação, dos requisitos específicos aplicáveis e dos mecanismos de acompanhamento.
A terceira seria aperfeiçoar a gestão de mudanças ao longo do ciclo de vida, de forma proporcional ao risco e sustentada pelo conhecimento acumulado. O objetivo seria permitir que melhorias cientificamente justificadas encontrassem procedimentos regulatórios compatíveis com seu impacto.
Essas frentes representam uma análise dos possíveis caminhos de convergência. Não constituem um anúncio de mudanças já definidas pela Anvisa em decorrência do Q6(R1).
Há movimentos brasileiros que dialogam com essa direção
A gestão do ciclo de vida já possui antecedentes no país. A RDC 690/2022 instituiu o piloto de Protocolo de Gerenciamento de Mudanças Pós-registro para medicamentos com princípios ativos sintéticos e semissintéticos, com base no ICH Q12. O instrumento busca dar previsibilidade às provas necessárias e ao tratamento regulatório de mudanças futuras.
No campo analítico, a Consulta Pública nº 1.391/2026 propôs a revisão da RDC 166/2017 para promover alinhamento internacional dos requisitos de validação. Essas iniciativas dialogam com a modernização da estratégia de controle, embora tenham trajetórias próprias e não devam ser apresentadas como consequências da revisão do Q6.
O que as empresas podem fazer desde já?
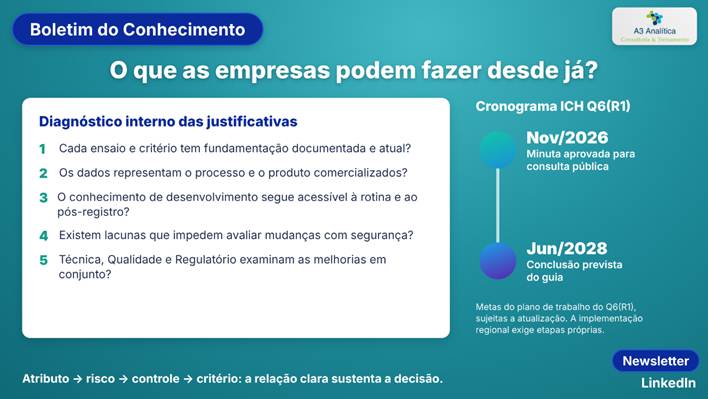
A preparação pode começar pela revisão interna da qualidade das justificativas existentes:
– Cada ensaio e critério possui uma fundamentação documentada e atual?
– Os dados utilizados representam o processo e o produto comercializados?
– O conhecimento de desenvolvimento permanece acessível às áreas responsáveis pela rotina e pelo pós-registro?
– Existem lacunas que impedem avaliar mudanças com segurança?
– As oportunidades de melhoria são examinadas conjuntamente pelas áreas técnica, da qualidade e regulatória?
Esse diagnóstico permite identificar prioridades sem antecipar exigências ainda não estabelecidas.
O plano de trabalho do Q6(R1) consultado prevê a aprovação da minuta para consulta em novembro de 2026 e a conclusão do guia em junho de 2028. Essas datas são metas de planejamento, sujeitas a atualização; a implementação regional exige etapas próprias.
Para a indústria que opera no Brasil, o ponto decisivo será a capacidade de transformar conhecimento em evidências utilizáveis. Quanto mais clara for a relação entre atributo, risco, controle e critério de aceitação, melhores serão as condições para sustentar decisões técnicas e discutir melhorias com a autoridade regulatória.
A evolução regulatória poderá criar caminhos mais previsíveis. Caberá às empresas demonstrar, com dados e documentação consistente, como cada mudança preserva a qualidade, a segurança e a eficácia do medicamento.
Q6(R1) EWG: Maintenance of the ICH Q6A and Q6B Guidelines = https://database.ich.org/sites/default/files/ICH_Q6%28R1%29_Final_ConceptPaper_2024_0625.pdf
SPECIFICATIONS: TEST PROCEDURES AND ACCEPTANCE CRITERIA FOR BIOTECHNOLOGICAL/BIOLOGICAL PRODUCTS Q6B = https://database.ich.org/sites/default/files/Q6B%20Guideline.pdf
SPECIFICATIONS: TEST PROCEDURES AND ACCEPTANCE CRITERIA FOR NEW DRUG SUBSTANCES AND NEW DRUG PRODUCTS: CHEMICAL SUBSTANCES Q6A = https://database.ich.org/sites/default/files/Q6A%20Guideline.pdf
ANVISA = Guia para Investigação de Resultados Fora de Especificação – FDE Guia nº 8/2017 – versão 3 = https://anexosportal.datalegis.net/arquivos/1806789.pdf
ANVISA = Consulta Pública nº 1.391/2026 = https://anvisalegis.datalegis.net/action/ActionDatalegis.php?acao=abrirTextoAto&link=S&tipo=CPB&numeroAto=00001391&seqAto=222&valorAno=2026&orgao=ANVISA/MS&cod_modulo=630&cod_menu=9373
Se este conteúdo te ajudou a entender melhor os desafios e oportunidades de melhorias utilizando a referência do ICH, recomende e compartilhe com sua rede.
🔗 Vamos compartilhar conhecimento!
https://www.linkedin.com/newsletters/boletim-do-conhecimento-7221289980826943488
#Newsletter #BoletimDoConhecimento #ANVISA #Medicamentos #Regulatório #ICH #Qualidade #Validação #Medicamento #Especificação #Registro
Elaborado por A3Analítica
A sua empresa necessita desse tipo de suporte?
Fale conosco