ICH Q3B(R2) — Impurezas em Novos Medicamentos
ICH na Prática: ICH Q3 – uma avaliação sobre impurezas em medicamentos ICH Q3B(R2) = IMPURITIES IN NEW DRUG PRODUCTS Newsletter Boletim do Conhecimento apresenta: 📖 ICH na Prática: Um Olhar Regulatório Uma série especial sobre as diretrizes internacionais de qualidade, sua aplicação na indústria e os reflexos regulatórios para o mercado brasileiro. No episódio […]
ICH na Prática: ICH Q3 – uma avaliação sobre impurezas em medicamentos
ICH Q3B(R2) = IMPURITIES IN NEW DRUG PRODUCTS
Newsletter Boletim do Conhecimento apresenta:
📖 ICH na Prática: Um Olhar Regulatório
Uma série especial sobre as diretrizes internacionais de qualidade, sua aplicação na indústria e os reflexos regulatórios para o mercado brasileiro.
No episódio anterior falamos sobre as impurezas dos IFAs, e neste episódio de hoje, vamos falar sobre impurezas em produto acabado, nos medicamentos!
ICH Q3B(R2) — Impurezas em Novos Medicamentos
Se Q3A cuida do fármaco isolado, Q3B cuida do que acontece depois: o comprimido, a cápsula, a solução — o produto acabado, com todos os seus excipientes e a embalagem primária, ao longo da vida de prateleira.
Objetivo e escopo: o conceito de “produto de degradação”
O Q3B(R2), também de 2006, é complementar ao Q3A e deve ser lido em conjunto com ele. Sua diferença conceitual mais importante: o Q3B trata exclusivamente de impurezas classificadas como produtos de degradação do fármaco, ou produtos de reação entre o fármaco e um excipiente e/ou o sistema de fechamento do recipiente — coletivamente chamados de “produtos de degradação” na diretriz.
Isso significa que impurezas presentes no IFA não precisam ser monitoradas nem especificadas no produto acabado, a menos que também sejam produtos de degradação. Da mesma forma, impurezas provenientes dos excipientes, ou extraídas/lixiviadas do sistema de fechamento, não são cobertas pelo Q3B — hoje, essas últimas são justamente o território do novo Q3E. O Q3B também não se aplica a medicamentos usados em fases clínicas de pesquisa, nem às mesmas categorias de produtos excluídas do Q3A (biológicos, peptídeos, produtos herbais etc.), e exclui explicitamente contaminantes extrínsecos (questão de BPF), formas polimórficas e impurezas enantioméricas.
Racional para relato e controle de produtos de degradação
O requerente deve resumir os produtos de degradação observados durante a fabricação e/ou os estudos de estabilidade do medicamento, com base em uma avaliação científica sólida das rotas de degradação potenciais e das interações com excipientes e sistema de fechamento. Qualquer produto de degradação detectado em estudos de estabilidade nas condições de armazenamento recomendadas, em nível superior ao limiar de identificação, deve ser identificado.
Um ponto sutil, mas importante: produtos de degradação suspeitos de serem incomumente potentes — produzindo efeitos tóxicos ou farmacológicos significativos mesmo em níveis abaixo do limiar de identificação — exigem procedimentos analíticos capazes de detectá-los mesmo nessas concentrações baixas. Ou seja, o limiar não é uma licença para ignorar impurezas perigosas apenas porque estão em pequena quantidade.
Os limiares de Q3B
Assim como em Q3A, o Q3B define três limiares crescentes em função da dose diária máxima do medicamento — mas com uma faixa adicional em doses muito baixas, refletindo a maior sensibilidade relativa nesses casos:
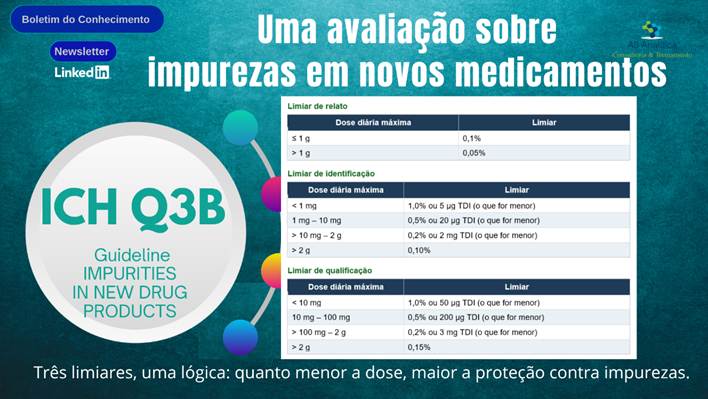
TDI significa “total daily intake” — a quantidade absoluta (em micrograma ou miligrama) daquele produto de degradação que o paciente recebe por dia, calculada a partir da porcentagem encontrada e da dose diária do medicamento. É essa métrica, e não a porcentagem isolada, que efetivamente reflete o risco toxicológico.
Um exemplo prático do próprio guia
Para um medicamento com dose diária máxima de 50 mg, o limiar de identificação é 0,2% (equivalente a 100 µg TDI) e o de qualificação é 200 µg TDI. Um resultado bruto de 0,349%, arredondado para 0,3%, corresponde a 150 µg TDI: ultrapassa o limiar de identificação (deve ser identificado), mas fica abaixo do limiar de qualificação (200 µg) — portanto ainda não exige estudo de segurança adicional. Já um resultado de 0,550% (300 µg TDI) ultrapassaria também a qualificação.
Documentação por lote e listagem na especificação
Para cada lote do medicamento descrito no dossiê, a documentação deve reunir: identidade, força e tamanho do lote; data e local de fabricação; processo de fabricação; sistema de fechamento imediato; conteúdo de produtos de degradação individuais e totais; uso do lote (estudos clínicos, de estabilidade etc.); referência ao procedimento analítico utilizado; número do lote do fármaco empregado; e condições de armazenamento dos estudos de estabilidade.
A especificação do medicamento deve, ao final, contemplar cada produto de degradação especificado identificado, cada produto de degradação especificado não identificado, qualquer produto de degradação não especificado com critério de aceitação não superior ao limiar de identificação, e o total de produtos de degradação.
Qualificação: a árvore de decisão do Q3B
A lógica de qualificação de Q3B espelha a de Q3A, com a mesma árvore de decisão estruturada: verificar se o nível ultrapassa o limiar de identificação; se sim, tentar elucidar a estrutura; avaliar riscos humanos relevantes conhecidos para aquela estrutura; se necessário, reduzir a um nível seguro; e, na ausência de dados suficientes, considerar estudos de genotoxicidade (mutação pontual e aberração cromossômica in vitro) e estudos de toxicidade geral, com duração mínima de 14 dias e máxima de 90 dias, dependendo da população de pacientes, da dose diária e da via e duração de administração do medicamento.
Vale reforçar que produtos de degradação que também correspondem a metabólitos significativos já observados em estudos com animais e/ou humanos são, em geral, considerados automaticamente qualificados — evitando a repetição desnecessária de estudos toxicológicos para substâncias cujo perfil de segurança já é conhecido por outra via.
Fontes: ICH Q3A(R2), Q3B(R2), Q3C(R9), Q3D(R2), Q3E (rascunho, Step 2), Anexo 4 do SOP do ICH (Procedimento de Manutenção para Q3C, Q3D e M7) e Concept Paper do IWG de Treinamento do Q3D — documentos oficiais publicados pelo International Council for Harmonisation (ICH).
ICH Q3B(R2) = IMPURITIES IN NEW DRUG PRODUCTS = https://database.ich.org/sites/default/files/Q3B%28R2%29%20Guideline.pdf
Em breve teremos novo capítulo: ICH Q3B(R2) — Impurezas em Novos Medicamentos
Se este conteúdo te ajudou a entender melhor os desafios e oportunidades de melhorias utilizando a referência do ICH, recomende e compartilhe com sua rede.
🔗 Vamos compartilhar conhecimento!
https://www.linkedin.com/newsletters/boletim-do-conhecimento-7221289980826943488
#Newsletter #BoletimDoConhecimento #ANVISA #Medicamentos #Regulatório #ICH #Qualidade #Validação #Medicamentos
Elaborado por A3Analítica
A sua empresa necessita desse tipo de suporte?
Fale conosco