Seu dispositivo é inovador. Mas ele consegue provar isso?
Você investiu anos em projeto, testes de bancada e fabricação. O produto funciona. Ainda assim, o processo de registro trava — e quase sempre no mesmo ponto: a evidência clínica. Para dispositivos médicos Classe III e IV, de alto e máximo risco, não basta dizer que o produto é seguro e eficaz. É preciso demonstrar […]
Você investiu anos em projeto, testes de bancada e fabricação. O produto funciona. Ainda assim, o processo de registro trava — e quase sempre no mesmo ponto: a evidência clínica.
Para dispositivos médicos Classe III e IV, de alto e máximo risco, não basta dizer que o produto é seguro e eficaz. É preciso demonstrar isso com dados, método e rastreabilidade. É exatamente esse o papel do Relatório de Avaliação Clínica.
O que é a Avaliação Clínica de um dispositivo médico?
A avaliação clínica é o processo contínuo e documentado que reúne, analisa e interpreta dados clínicos para comprovar a segurança, o desempenho e o benefício clínico de um dispositivo médico. Ela se organiza em dois documentos centrais:
- Plano de Avaliação Clínica (CEP – Clinical Evaluation Plan): define o escopo, as perguntas clínicas, os critérios de aceitação e a estratégia de busca de evidências.
- Relatório de Avaliação Clínica (CER – Clinical Evaluation Report): apresenta os dados encontrados, a análise crítica e a conclusão sobre a relação benefício-risco.
No Brasil, os dispositivos Classe III e IV seguem o regime de registro na ANVISA (RDC nº 751/2022). Para quem também mira o mercado europeu, o CEP/CER é exigência expressa do Regulamento (UE) 2017/745 (MDR), com orientação metodológica do guia MEDDEV 2.7/1 rev. 4.
Onde a maioria das empresas tropeça
Na nossa experiência, os pontos que mais geram exigências técnicas e atrasos são:
- Busca de literatura sem método — artigos selecionados “a dedo”, sem protocolo reprodutível.
- Equivalência mal fundamentada — comparar com um produto “parecido” sem demonstrar equivalência técnica, biológica e clínica.
- Claims sem sustentação — afirmações de rotulagem e marketing que não têm evidência correspondente no relatório.
- Relatório desatualizado — o CER não acompanha os dados de pós-mercado e perde validade.
Cada um desses pontos pode significar meses de atraso, novas exigências e custo de oportunidade com o produto parado.
Como a A3 Analítica resolve isso
A A3 Analítica oferece consultoria técnica especializada em avaliação clínica de dispositivos médicos de alto risco, com rigor científico e linguagem regulatória:
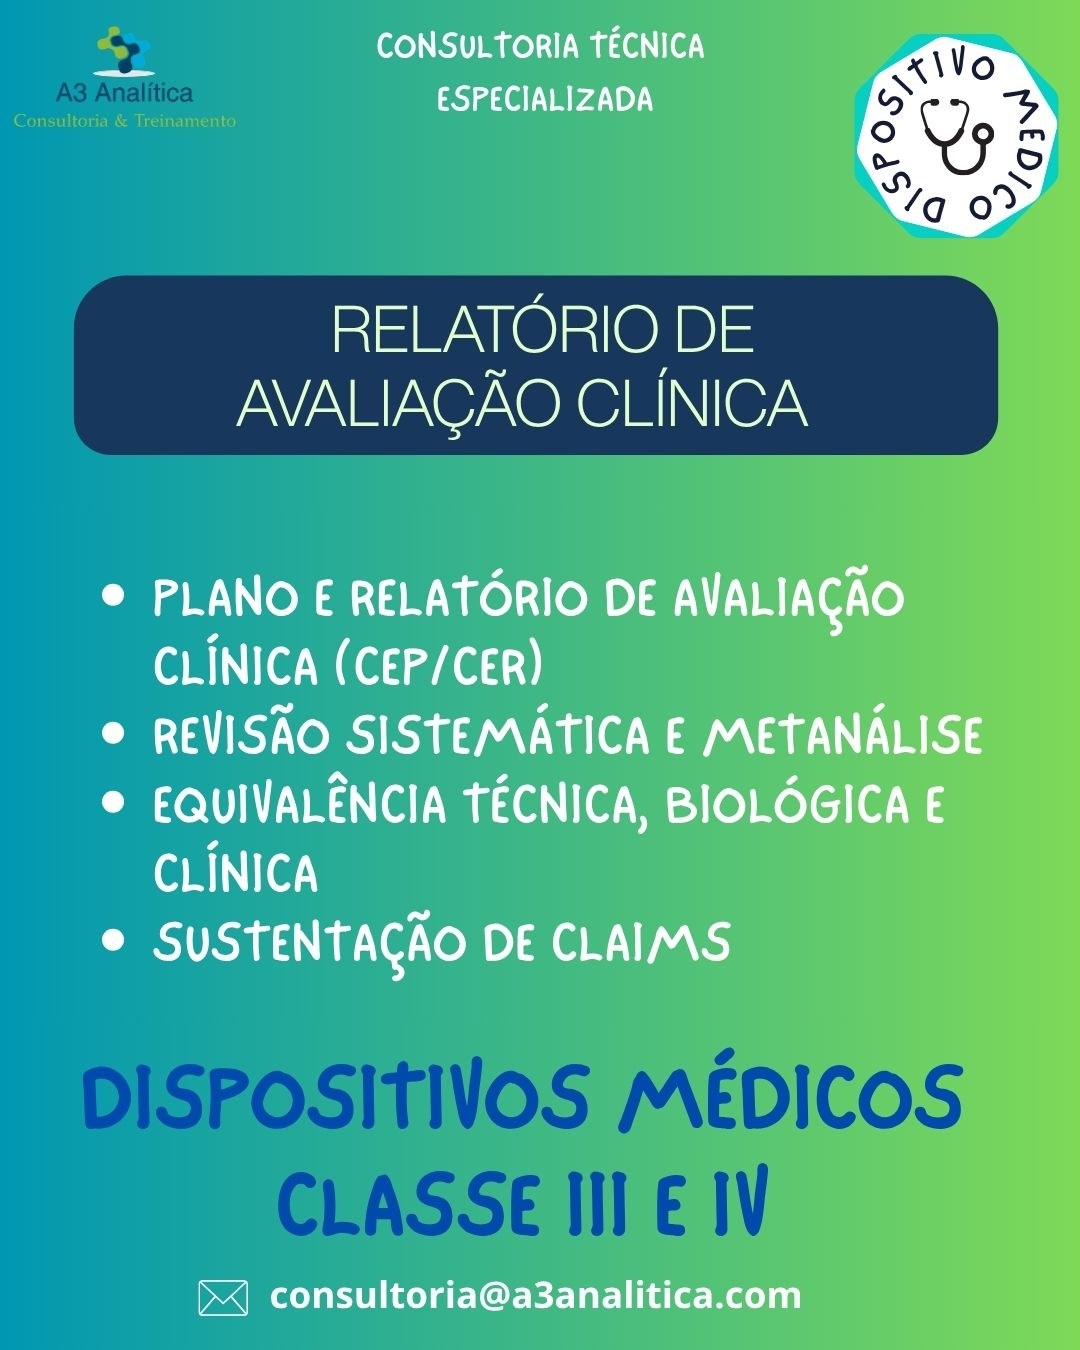
- Plano e Relatório de Avaliação Clínica (CEP/CER) — estruturados conforme as exigências da ANVISA e, quando aplicável, do MDR europeu.
- Revisão sistemática e metanálise — busca de literatura com protocolo, critérios de inclusão e avaliação de qualidade da evidência.
- Equivalência técnica, biológica e clínica — demonstração documentada e defensável perante a autoridade regulatória.
- Sustentação de claims — cada afirmação do produto amarrada à evidência que a comprova.
O resultado é um dossiê clínico sólido, rastreável e pronto para auditoria, que reduz o risco de exigências e acelera o caminho até o mercado.
Para quem é este serviço
- Fabricantes nacionais de dispositivos médicos Classe III e IV
- Importadores e detentores de registro que precisam adequar dossiês
- Startups de healthtech e medtech preparando o primeiro registro
- Empresas que receberam exigência técnica da ANVISA na parte clínica
- Fabricantes que buscam certificação CE sob o MDR
Não deixe a evidência clínica ser o gargalo do seu registro
Quanto antes a avaliação clínica entra no projeto, menor o retrabalho. Fale com a nossa equipe e receba uma análise inicial do seu caso.
A consultoria que resolve o problema técnico que sua empresa não consegue resolver sozinha — da validação ao registro, sem burocracia.
Perguntas frequentes
Todo dispositivo Classe III e IV precisa de avaliação clínica? Sim. Dispositivos de alto risco precisam comprovar segurança e desempenho clínico no dossiê de registro; a forma e a profundidade dessa evidência dependem do produto.
Posso usar dados de um produto equivalente em vez de fazer um estudo clínico? Em muitos casos, sim — desde que a equivalência técnica, biológica e clínica seja demonstrada de forma robusta. Quando não for possível, avaliamos a necessidade de investigação clínica.
O CER feito para a Europa serve para a ANVISA? Serve como base sólida, mas deve ser adaptado aos requisitos brasileiros. A A3 Analítica faz essa harmonização.
Com que frequência o CER deve ser atualizado? Sempre que surgirem novos dados relevantes de pós-mercado e, no caso do MDR, em periodicidade definida conforme a classe de risco do produto.
A sua empresa necessita desse tipo de suporte?
Fale conosco